Nuestra investigación en curso describe una de las series genealógicas de UPF3B más detalladas descritas hasta la fecha, construida a partir de nuestra propia familia extendida y de familias relacionadas con ella.
13
Varones afectados identificados hasta la fecha
3
Confirmados mediante pruebas genéticas
5
Árboles genealógicos en nuestra serie de casos
2026
Presentado como póster en la ASHG
De los 13 varones afectados identificados, 3 tienen confirmación molecular mediante pruebas genéticas y el resto tiene diagnóstico clínico. También se han identificado varias mujeres portadoras, algunas confirmadas mediante pruebas genéticas y otras deducidas por su posición en el árbol genealógico. Los árboles genealógicos abarcan una familia extendida de unos 75 a 80 parientes. El miembro afectado de mayor edad que conocemos tiene 80 años. Estas cifras están actualizadas a la fecha indicada abajo y se irán actualizando a medida que continúen las pruebas.
Cómo se formó esta serie.
La mayoría de las series de casos publicadas sobre enfermedades raras comienzan en una clínica. Esta comenzó en la mesa de una cocina, con una familia a la que durante décadas le habían dicho que no había ninguna explicación que encontrar.
1. Reunir la historiaLlamadas telefónicas con familiares en varias ciudades para recopilar historias médicas, edades y desenlaces de miembros afectados y no afectados, hasta cinco generaciones atrás.
2. Construir el árbol genealógicoConvertir esas entrevistas en árboles genealógicos formales con software de genealogía genética, hasta que el patrón de herencia se hizo visible por primera vez.
3. Acotar la causaRevisar reportes de casos publicados y la literatura clínica sobre discapacidad intelectual ligada al X para hacer una lista corta de las condiciones que podían producir este patrón.
4. ConfirmarloTrabajar con especialistas en genética y un laboratorio de diagnóstico para realizar la secuenciación del exoma completo, que identificó una variante rara de cambio de marco de lectura en UPF3B.
Décadas de consultas clínicas individuales no habían producido un diagnóstico. Lo que finalmente funcionó fue reunir a toda la familia a la vez, en lugar de examinar a una persona afectada a la vez.
En qué punto estamos.
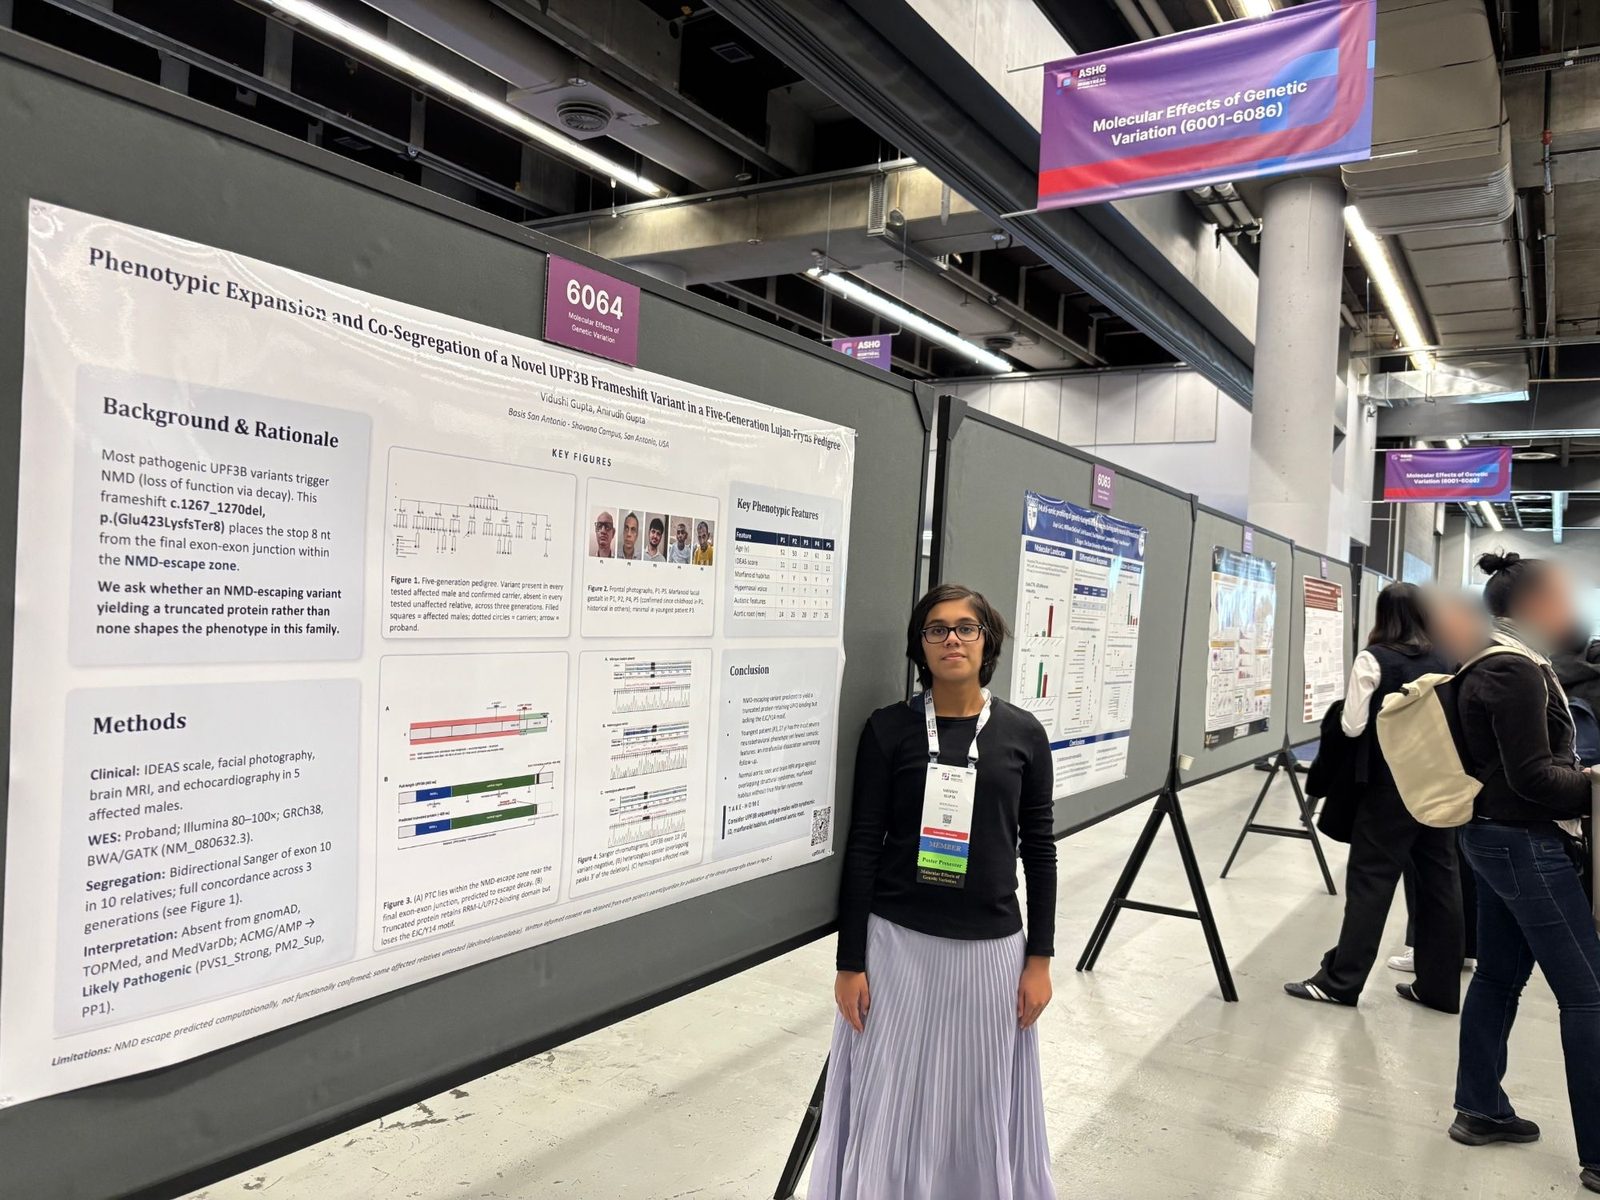
ASHG 2026. Este trabajo se presentó como póster en la reunión anual de la Sociedad Estadounidense de Genética Humana (ASHG) en octubre de 2026.
Se obtuvo el consentimiento informado por escrito del padre, la madre o el tutor de cada paciente para publicar las fotografías clínicas del póster.
Vidushi Gupta presenta el póster 6064 en la ASHG 2026, Montreal.
Manuscrito. Actualmente en preparación para enviarlo a una revista de genética con revisión por pares. Autores: Vidushi Gupta (primera autora y autora de correspondencia) y Anirudh Gupta.
Acceso a las pruebas. Gracias a una colaboración con un laboratorio, conseguimos un descuento del 70 por ciento en las pruebas genéticas, lo que hasta ahora ha ahorrado a las familias participantes unas 100 000 rupias indias. El nombre del laboratorio colaborador se publicará aquí cuando esa alianza se formalice.
Datos y privacidad. Todas las cifras que se muestran aquí son agregadas. La única excepción son las fotografías clínicas de la figura 2 de nuestro póster de la ASHG 2026, publicadas con el consentimiento informado por escrito del padre, la madre o el tutor de cada paciente. Aparte de esas, en este sitio no se publica ninguna información que identifique a una familia o a un miembro de la familia.
Última actualización: octubre de 2026.
Preguntas abiertas
Lo que todavía no sabemos.
La investigación sobre UPF3B todavía está en sus inicios. Estas son preguntas realmente abiertas, y las incluimos aquí porque es donde una nueva colaboración ayudaría más.
¿UPF3B afecta a órganos además del cerebro? Un reporte describió malformaciones renales en dos hermanos afectados, pero esto no se ha replicado ampliamente. Sigue sin resolverse si refleja una parte real de la condición o un hallazgo casual en una sola familia.
¿Cómo se presentan las mujeres portadoras? Las mujeres portadoras suelen describirse como no afectadas, pero la evaluación sistemática es poco frecuente. Algunos reportes sugieren rasgos leves en algunas portadoras. Es un área que nuestros propios datos genealógicos podrían ayudar a aclarar.
¿Existe una correlación genotipo-fenotipo? Familiares que portan la misma variante pueden presentarse de formas muy distintas, desde el síndrome de Lujan-Fryns hasta una discapacidad intelectual sin otros rasgos. No se sabe qué causa esa variabilidad.
¿Qué tan común es UPF3B en realidad? En la literatura publicada aparecen unas 43 personas, pero esa cifra refleja a quién se le ha hecho la prueba, no cuántas personas están afectadas. La prevalencia real se desconoce y probablemente es mucho mayor.
Investigación¿Estudia UPF3B o una vía relacionada? Nos encantaría conversar.
Una lista de trabajo de los principales artículos publicados que establecieron y ampliaron lo que se sabe sobre el trastorno relacionado con UPF3B, por orden de año de publicación. Los artículos están en inglés.
Tarpey et al., 2007. Nature Genetics.
El artículo original del descubrimiento. Un gran estudio de secuenciación en familias con discapacidad intelectual ligada al X encontró las primeras variantes de UPF3B y estableció que este gen, que forma parte del sistema celular de control de calidad llamado degradación del ARNm mediada por mutaciones sin sentido, causa discapacidad intelectual. Los familiares afectados de una misma familia iban desde el síndrome de Lujan-Fryns hasta el síndrome FG o una discapacidad intelectual sin otros rasgos.
Analizó una cohorte grande e identificó más familias con UPF3B, ampliando los rasgos asociados para incluir autismo, TDAH y esquizofrenia de inicio en la infancia. El trabajo de laboratorio en células de pacientes mostró que las variantes alteran la degradación mediada por mutaciones sin sentido, lo que ofreció el primer vínculo mecanístico entre la función normal del gen y los síntomas.
Lynch et al., 2012. European Journal of Medical Genetics.
Un reporte de caso de dos hermanos con malformaciones renales (displasia renal) además de sus rasgos del neurodesarrollo. Es importante porque planteó la pregunta de si la afectación por UPF3B va más allá del cerebro, aunque desde entonces no se ha replicado ampliamente.
Reportó una variante de UPF3B en un paciente cuya presentación principal era esquizofrenia y no discapacidad intelectual. Se suma a la evidencia de que UPF3B se ubica en un espectro que abarca condiciones del desarrollo y psiquiátricas.
Aplicó la secuenciación del exoma a una familia china con discapacidad intelectual no sindrómica ligada al X y señaló a UPF3B como la causa. Es significativo porque confirmó el papel del gen fuera de las cohortes europeas y australianas originales, y mostró que UPF3B puede causar discapacidad intelectual sin ningún rasgo físico asociado.
Un estudio de laboratorio, no clínico. Con células derivadas de pacientes y células madre neurales, los autores mostraron que la pérdida de función de UPF3B altera la maduración de las células progenitoras neurales y el crecimiento de las conexiones ramificadas de las neuronas. Es la explicación más clara hasta la fecha de por qué un defecto en el control de calidad del ARN produce efectos específicos en el cerebro.
Un estudio detallado de una gran familia vasca a lo largo de varias generaciones, que combina descripciones clínicas, pruebas moleculares y el análisis de mujeres portadoras. Muestra cuánto puede aportar un solo árbol genealógico bien documentado y describe la variabilidad entre familiares varones afectados que portan la misma variante.
Romano et al., 2024. Am. J. Medical Genetics Part A.
La revisión más actual y completa disponible. Combina pacientes nuevos con una revisión sistemática de todos los casos publicados anteriormente para ofrecer el mejor resumen de la frecuencia de cada rasgo. También recopiló los hallazgos de resonancia magnética cerebral y es la fuente de la mayoría de los porcentajes citados en este sitio.
Esta lista refleja una búsqueda amplia, pero aún no exhaustiva, de la investigación publicada sobre UPF3B. Varios reportes de casos adicionales se citan en las propias bibliografías de estos artículos, y todavía está pendiente una revisión sistemática. La mayoría de estas revistas requieren suscripción para leer el texto completo, por lo que enlazamos a PubMed en lugar de alojar copias. Tejada et al. 2019 es de acceso abierto. Cuando se publique nuestra propia serie de casos, la agregaremos aquí.